






Le secteur des dispositifs médicaux not only offers the potential for significant financial gains, with the market projected to reach $886.80 billion by 2032 from $518.46 billion in 2023, but it also holds the promise of improving or even saving lives.
Cependant, le lancement d'un dispositif médical performant est un processus complexe et semé d'embûches. Il exige dès le départ une planification rigoureuse, le strict respect des réglementations et une documentation exhaustive.
Le processus est long et itératif, s'étalant souvent de trois à sept ans, notamment pour les dispositifs de classe III plus complexes qui exigent des contrôles de conception rigoureux. Ces contrôles sont essentiels pour garantir la traçabilité et éviter des modifications coûteuses ultérieures.
Plus de 75 % des nouvelles startups rencontrent des difficultés susceptibles de faire dérailler leurs projets, ce qui souligne la nécessité de ne négliger aucune étape du processus de développement.
Il n'existe aucune méthode infaillible pour réussir sur le marché des dispositifs médicaux, mais, grâce aux entreprises de fabrication à la demande et de prototypage rapide ainsi qu'aux ateliers d'usinage, il est aujourd'hui plus facile que jamais de s'y faire une place.
Dans cet article, nous nous concentrerons sur la manière d'atténuer ces difficultés et de préparer le terrain pour le succès dans l'industrie des dispositifs médicaux.
Marché des dispositifs médicaux
Pour les entreprises qui découvrent le secteur des dispositifs médicaux, il est important d'analyser le marché afin de repérer les opportunités.
Les entreprises établies du secteur des dispositifs médicaux — GE, Philips, DePuy Synthes, etc. — peuvent s'appuyer sur leur réputation pour vendre leurs produits, même si elles n'innovent pas forcément. En revanche, pour qu'une nouvelle entreprise puisse surpasser la concurrence établie, elle doit trouver une approche novatrice.
Il n'est pas toujours nécessaire de créer un produit révolutionnaire. Les études de marché révèlent souvent des lacunes insoupçonnées ; identifier ces lacunes et développer un produit pour les combler constitue la première étape vers la création d'un dispositif médical performant.
Qu’est-ce que le développement de dispositifs médicaux ?
Le développement des dispositifs médicaux englobe l'intégralité du cycle de vie d'un dispositif, depuis la découverte du concept initial jusqu'à la surveillance post-commercialisation.
Ce processus repose sur plusieurs principes clés : identifier les besoins cliniques non satisfaits, définir précisément les exigences des utilisateurs, effectuer des tests itératifs et maintenir un cadre de gestion des risques robuste.
Pour les développeurs, il est essentiel de se tenir informé des mises à jour réglementaires d'organismes tels que la FDA et le règlement européen relatif aux dispositifs médicaux (MDR) afin de garantir la conformité de chaque étape de développement aux normes en vigueur. Un aspect fondamental de ce processus consiste à établir un dossier de conception complet (DHF) qui documente toutes les modifications, assurant ainsi la traçabilité tout au long du cycle de vie du dispositif.
Les cadres réglementaires décrivent souvent une progression de développement qui comprend diverses phases telles que l'initiation, le concept/la faisabilité, la conception/le développement, la vérification/la validation et le lancement final, aboutissant à une surveillance continue après la mise sur le marché.
Certains modèles introduisent même une « phase 0 » préliminaire axée sur la validation du marché et l'étude de faisabilité générale afin de déterminer si un dispositif est véritablement novateur ou analogue à des solutions existantes.
Pourquoi la conception des dispositifs médicaux est-elle importante ?
Une conception bien pensée répond aux besoins des utilisateurs, aboutissant à des interfaces intuitives qui minimisent les risques d'erreurs et améliorent les résultats cliniques. De plus, lors de la phase de conception, l'accent est mis non seulement sur l'innovation, mais aussi sur la création de solutions suffisamment robustes pour résister aux applications concrètes et satisfaire aux normes réglementaires les plus strictes.
Il est essentiel que le marketing et l'étiquetage reflètent fidèlement les capacités du dispositif, car des allégations non fondées peuvent entraîner une non-conformité réglementaire. De plus, la mise en œuvre de contrôles de conception rigoureux, tels que la gestion des risques, la vérification et la validation dès les premières étapes de la conception, contribue à identifier les dangers potentiels et à prévenir ainsi des rappels ou des défaillances coûteux.
Des études indiquent que le fait de privilégier une conception centrée sur l'utilisateur peut réduire les taux d'erreur de plus de 30 % en milieu clinique, soulignant ainsi son importance pour le déploiement et le fonctionnement réussis des dispositifs médicaux.
Comprendre les contrôles de conception des dispositifs médicaux
Les contrôles de conception constituent un cadre essentiel du processus de développement des dispositifs médicaux, imposé par des réglementations telles que la norme FDA 21 CFR 820.30 et la norme ISO 13485. Ces contrôles sont indispensables pour garantir la sécurité et l'efficacité des produits grâce à une documentation rigoureuse des besoins des utilisateurs, à une analyse des risques et à une documentation détaillée des données d'entrée et de sortie de la conception.
Des contrôles de conception efficaces englobent la planification, les données d'entrée, les données de sortie, la vérification, la validation, le transfert, les modifications et une documentation rigoureuse. En mettant en œuvre des contrôles de conception robustes, les fabricants peuvent réduire considérablement le risque de rappels de produits ou de problèmes de sécurité après leur lancement.
Ce cadre permet non seulement de se conformer aux organismes de réglementation, mais s'intègre également dans un système de gestion de la qualité (SGQ) plus large, améliorant la traçabilité et garantissant que chaque donnée d'entrée de conception corresponde parfaitement à une sortie et à un test vérifié.
Quelles sont les phases clés du développement des dispositifs médicaux ?
Le développement des dispositifs médicaux est un processus structuré mais flexible, conçu pour garantir la sécurité, l'efficacité et la conformité des dispositifs médicaux. Il se déroule généralement en six phases clés :
- Découverte/InitiationCette phase initiale consiste à identifier un besoin du marché et à concevoir un produit capable de le satisfaire. Les activités clés comprennent l'étude de marché, les évaluations préliminaires des risques et les premières versions des spécifications du produit.
- Concept/FaisabilitéLes développeurs évaluent la faisabilité du concept par le biais d'une conception initiale et de tests de prototypes. Cette étape détermine souvent si l'appareil peut passer à des phases de conception et de développement plus détaillées.
- Conception / DéveloppementDurant cette phase, la conception et le développement détaillés sont réalisés. Cela inclut le perfectionnement des prototypes, la réalisation de tests rigoureux et la vérification de la conformité à toutes les exigences réglementaires. La conception doit également répondre de manière exhaustive aux besoins des utilisateurs et aux fonctionnalités du produit.
- Vérification validationIl s'agit d'étapes cruciales où la conception est vérifiée par rapport aux exigences initiales et validée afin de garantir qu'elle répond aux besoins des utilisateurs et aux usages prévus. Ces phases sont essentielles à l'obtention des autorisations réglementaires et impliquent souvent des tests et des essais approfondis.
- Validation finale/Lancement du produitAprès vérification et validation, le produit fait l'objet des derniers ajustements avant son lancement. Cette étape prépare le produit au marché et comprend les derniers contrôles de conformité et la mise en place des stratégies marketing.
- Surveillance post-commercialisationUne fois le produit commercialisé, une surveillance continue est essentielle pour garantir sa sécurité et son efficacité. Les retours des utilisateurs finaux sont recueillis et analysés afin d'apporter les mises à jour et corrections nécessaires.
Phase 1 – Lancement, analyse des opportunités et des risques
Dans la phase initiale du développement d'un dispositif médical, les entreprises doivent décider si elles souhaitent obtenir une protection par brevet ou utiliser un dispositif similaire pour une éventuelle demande d'autorisation 510(k).
Cette étape comprend la planification stratégique du financement, des marchés cibles et de la mise en œuvre d'un système de management de la qualité (SMQ) conforme à la norme ISO 13485. Il est essentiel de documenter les aspects liés à la propriété intellectuelle et d'effectuer des recherches sur les dispositifs équivalents ou concurrents afin d'évaluer la faisabilité et les coûts associés.
Une analyse approfondie des risques, menée par des équipes pluridisciplinaires issues des domaines clinique, technique et de l'assurance qualité, permet d'identifier rapidement les dangers potentiels. Cette documentation structurée est essentielle : elle contribue à anticiper les besoins des utilisateurs et à justifier l'allocation des budgets.
Il convient de noter qu'un plan formel de gestion des risques, généralement conforme aux directives de la norme ISO 14971, est établi et doit être mis à jour en continu afin d'intégrer les nouvelles informations. Les premières activités de cette phase déterminent également la classe de risque du dispositif — faible (classe I) ou élevée (classe III) — ce qui orientera la complexité et le calendrier du processus de développement.
Identifier les besoins médicaux non satisfaits
L'identification des besoins médicaux non satisfaits est essentielle pour définir la portée et l'orientation d'un nouveau dispositif médical. Ce processus implique souvent de consulter les utilisateurs finaux par le biais d'entretiens, d'enquêtes et d'une analyse des lacunes des dispositifs similaires.
Ces activités permettent de déterminer si le nouveau dispositif apportera une solution novatrice nécessitant des essais cliniques ou s'il peut être considéré comme « sensiblement équivalent » à un produit existant selon les normes réglementaires.
Les études de faisabilité préliminaires sont essentielles pour déceler les obstacles techniques ou réglementaires susceptibles d'entraver le développement. Dans certains contextes, cette étape est considérée comme la « phase 0 », axée principalement sur la définition de la proposition de valeur du dispositif.
Démontrer des avantages cliniques clairs dès le début de cette phase peut attirer des investissements et des opportunités de partenariat, notamment si le dispositif cible un domaine des soins de santé en forte croissance ou mal desservi.
Mener une étude de marché
La réalisation d'une étude de marché approfondie est essentielle pour affiner la conception et l'orientation stratégique d'un dispositif médical. Cette étude comprend une analyse complète de la concurrence et la collecte de retours d'information auprès des utilisateurs cibles ou des professionnels de santé, ce qui oriente le processus de conception et les spécifications fonctionnelles du dispositif.
Les études de marché permettent également de clarifier les procédures réglementaires applicables dans les différentes régions, contribuant ainsi à aligner la stratégie de développement sur les processus d'approbation régionaux. Les premières stratégies commerciales doivent inclure des estimations des coûts de fabrication afin d'évaluer la faisabilité d'une production à grande échelle.
Les enquêtes et les études observationnelles permettent de déterminer si le dispositif proposé offre une expérience utilisateur nettement supérieure aux produits existants, un élément crucial pour une commercialisation et une adoption réussies. Par ailleurs, la compréhension des circuits de distribution, des modalités de remboursement et de la logistique des systèmes de santé est essentielle pour éviter tout décalage avec le marché après le lancement du produit.
Évaluer les risques et les opportunités
Lors des premières étapes critiques du développement d'un dispositif médical, il est primordial d'évaluer les risques potentiels liés à la conception et aux processus de fabrication.
Cette évaluation examine l'incidence de la classification du dispositif (classe I, II, III aux États-Unis ou classe I, IIa, IIb, III dans l'UE) sur la complexité et le coût des dossiers réglementaires. La définition des tâches de gestion des risques conformément à la norme ISO 14971 est essentielle pour garantir que chaque risque identifié soit correctement atténué ou maîtrisé.
Cette analyse préliminaire des risques est essentielle pour éviter des modifications coûteuses et des tests supplémentaires ultérieurement au cours du cycle de développement. De nombreux dispositifs subissent des revers si les mesures initiales de contrôle des risques ne sont pas rigoureusement mises en œuvre ; une documentation insuffisante peut entraîner des refus d’autorisation, retardant ainsi les approbations réglementaires.
De plus, certains produits, notamment ceux qui utilisent des logiciels sophistiqués ou des composants électroniques, peuvent nécessiter une analyse des risques avancée, comme le stipulent des normes telles que la CEI 60601-1, ce qui souligne encore davantage la nécessité d'une évaluation précoce et méticuleuse des risques.
Mise en place d'un système de gestion de la qualité (SGQ)
La mise en place d'un système de management de la qualité (SMQ) conforme à la norme ISO 13485:2016 est essentielle dès le début du développement d'un dispositif médical. Cette norme internationale garantit la mise en place de tous les processus, formulaires et procédures opérationnelles standard (POS) nécessaires au contrôle efficace des activités liées au dispositif médical.
La mise en place précoce d'un système de gestion de la qualité robuste permet de rationaliser la documentation nécessaire aux approbations réglementaires et d'intégrer des éléments essentiels tels que les contrôles de conception, la gestion des risques et l'amélioration continue.
Ce système est essentiel pour la tenue de dossiers complets tout au long du cycle de vie du dispositif, permettant de démontrer la conformité aux exigences de qualité de la norme FDA 21 CFR Part 820 ou du règlement européen MDR lors des audits ou inspections. La mise en place, dès le départ, d'un dossier d'historique de conception (DHF) exhaustif constitue une stratégie fondamentale pour de nombreuses entreprises.
La mise en œuvre précoce d'un système de gestion de la qualité (SGQ) réduit souvent la probabilité d'erreurs lors de la transition du prototype à la production à grande échelle, et l'utilisation de systèmes de documentation numériques ou basés sur le cloud peut simplifier les mises à jour et maintenir une traçabilité en temps réel.
Phase 2 – Étude de concept, de formulation et de faisabilité
La phase 2 du développement d'un dispositif médical, axée sur la formulation du concept et les études de faisabilité, est cruciale pour déterminer la viabilité d'un concept. Durant cette étape, les équipes s'attachent à créer des prototypes préliminaires afin de tester la fonctionnalité du dispositif et de s'assurer de son adéquation aux besoins des utilisateurs et aux exigences du marché.
Les retours d'information recueillis auprès des clients par le biais d'enquêtes et d'entretiens sont essentiels pour confirmer que l'usage prévu du dispositif répond aux attentes du marché. Cette phase permet également de définir la procédure réglementaire appropriée, qu'il s'agisse de l'autorisation 510(k), de l'autorisation de mise sur le marché (PMA) ou du règlement européen relatif aux dispositifs médicaux (MDR), en fonction de la classification des risques et de l'usage prévu du dispositif.
De plus, cette phase comprend des vérifications de faisabilité rigoureuses pour chaque itération du prototype, souvent appelées « formulation ». Ces évaluations permettent d'affiner les paramètres de conception du dispositif, qui sont essentiels pour les processus de vérification et de validation ultérieurs.
Les délais pour ces activités peuvent varier considérablement, les dispositifs de classe I plus simples nécessitant des contrôles minimaux et les dispositifs de classe III plus complexes nécessitant des tests approfondis pour démontrer la validité du concept.
Brainstorming et idéation
Durant cette phase, le brainstorming et l'idéation sont dynamiques et itératifs, impliquant une exploration détaillée des fonctionnalités et de la conception potentielles du dispositif.
Ce processus créatif comprend le développement de prototypes de validation de concept permettant de tester différentes hypothèses d'ingénierie et interactions utilisateur. La documentation de chaque itération de concept est essentielle pour assurer la traçabilité et justifier les décisions de conception, notamment si des concepts sont modifiés ou abandonnés.
Cette étape peut mettre en œuvre des sprints de conception ou des « mini-jalons », permettant à des équipes réduites d'affiner rapidement leurs idées avant de procéder à une phase de conception finale plus complète. Les premiers prototypes se concentrent généralement sur la validation de fonctions individuelles, telles que la précision des capteurs ou la robustesse mécanique, essentielles pour les validations de conception globales ultérieures.
Classification des dispositifs (classe I, II, III)
Comprendre la classification des dispositifs dès les premières étapes de leur développement est fondamental pour se conformer aux exigences réglementaires et se préparer aux procédures de soumission.
Aux États-Unis, les dispositifs sont classés en classes I, II et III, chaque classe représentant un niveau de risque différent et nécessitant des niveaux de contrôle réglementaire variables.
Les appareils de classe I, qui présentent le moins de risques, font généralement l'objet d'une procédure d'enregistrement et de référencement simple.
En revanche, les dispositifs de classe II et de classe III nécessitent des approbations plus rigoureuses, telles que les autorisations 510(k) ou les approbations PMA, qui impliquent respectivement de démontrer une équivalence substantielle ou de fournir des données cliniques exhaustives.
Le système de classification de l'UE catégorise également les dispositifs en classes I, IIa, IIb et III, chacune imposant des exigences croissantes. Aux États-Unis comme dans l'UE, les dispositifs des catégories à risque élevé nécessitent des preuves cliniques approfondies et font l'objet de procédures d'examen longues afin de garantir la sécurité des patients et l'efficacité du dispositif.
En outre, des voies réglementaires alternatives comme le processus De Novo aux États-Unis peuvent être applicables aux nouveaux dispositifs qui n'ont pas de dispositif de référence mais qui présentent tout de même des risques modérés.
Détermination de la faisabilité technique
Déterminer la faisabilité technique est une étape cruciale de la phase 2, impliquant des évaluations rigoureuses visant à déterminer si la conception du dispositif peut répondre aux exigences des utilisateurs dans des conditions réelles et se conformer aux normes réglementaires, telles que la norme IEC 60601 pour la sécurité électrique.
Cette étape évalue la viabilité du projet en termes de calendrier et de budget, en tenant compte des ressources nécessaires telles que les laboratoires d'essais et les autorisations réglementaires. Le prototypage itératif permet une vérification précoce des hypothèses de conception, ce qui est essentiel pour éviter des modifications coûteuses lors des phases ultérieures.
Specialized testing, such as for biocompatibility (ISO 10993), ensures that the materials and components used do not cause adverse reactions in patients. These feasibility studies help finalize decisions on materials for medical prototypes, software, and manufacturing processes, setting the stage for the next phases of development.
Phase 3 – Conception et développement
Durant cette phase cruciale, la conception du dispositif médical est finalisée par un gel de la conception, marquant une étape charnière qui détermine les spécifications avant de passer aux tests de vérification et de validation.
Tout au long de la phase de conception et de développement, la gestion des risques est méticuleusement mise à jour afin de prendre en compte tout nouveau danger ou scénario d'utilisation susceptible d'apparaître.
Cette approche itérative garantit une couverture exhaustive de tous les risques potentiels et la conformité aux normes réglementaires, telles que celles définies par la FDA ou le règlement européen relatif aux dispositifs médicaux (MDR).
Une matrice de traçabilité de la conception joue ici un rôle essentiel, reliant chaque exigence de l'utilisateur aux résultats de conception et aux protocoles de vérification correspondants, garantissant ainsi qu'aucun aspect du dispositif ne soit négligé.
Des tests d'utilisabilité avancés peuvent également être menés au cours de cette phase, afin d'affiner l'interface ou les caractéristiques ergonomiques du produit et de réduire considérablement le risque d'erreur de l'utilisateur.
La phase de conception et de développement dure généralement de 6 à 12 mois, selon la complexité du dispositif et l'efficacité des validations de prototypes. Chaque itération de prototype permet d'affiner le dispositif, en corrigeant les lacunes précédemment identifiées afin de minimiser les défaillances lors des phases ultérieures.
Création de prototypes fonctionnels
La création de prototypes fonctionnels varie, allant de modèles basse fidélité pour les tests de base des matériaux ou de la structure à des versions haute fidélité intégrant le fonctionnement complet de composants électroniques ou mécaniques complexes. Ces prototypes sont essentiels pour intégrer les retours d'information en temps réel des professionnels de santé, améliorant ainsi l'ergonomie et l'interface utilisateur du dispositif. Tous les prototypes doivent être méticuleusement documentés – matériaux utilisés, paramètres de test et résultats – afin de se conformer aux normes réglementaires rigoureuses. Les tests en laboratoire peuvent simuler des conditions d'utilisation extrêmes, telles que la température, l'humidité ou les contraintes mécaniques, afin de confirmer la robustesse du dispositif dans des situations difficiles. Dans certains cas, les prototypes sont également utilisés en contexte préclinique pour évaluer leur interaction avec les tissus biologiques ou leur efficacité dans l'administration d'agents thérapeutiques.
Mise en œuvre des contrôles de conception
Conformément à la norme FDA 21 CFR Part 820.30, la mise en œuvre de contrôles de conception est essentielle tout au long du cycle de vie du développement des dispositifs médicaux. Cela inclut une documentation rigoureuse des données d'entrée, des données de sortie, des revues, de la vérification, de la validation et de toute modification ultérieure. Une documentation efficace facilite les soumissions réglementaires et démontre la conformité aux bonnes pratiques de fabrication. L'utilisation de processus structurés ou de logiciels performants peut faciliter la gestion des versions, le catalogage des exigences des utilisateurs et la réalisation d'analyses de risques complètes en temps réel. Qu'il s'agisse d'une approche en cascade ou itérative, la tenue de registres précis garantit qu'aucune étape du processus de conception n'est négligée et que toute modification de conception entraîne les mises à jour nécessaires des évaluations des risques et des protocoles de vérification.
Processus de développement itératif
Le processus de développement itératif est indispensable pour intégrer les modifications issues des retours utilisateurs, des améliorations techniques ou de l'apparition de nouveaux risques. Chaque modification est minutieusement documentée, permettant aux organismes de réglementation de retracer l'évolution de la conception du dispositif et de vérifier l'efficacité des mesures d'atténuation des risques mises en œuvre. Les cycles itératifs nécessitent souvent des vérifications répétées ou une validation ciblée, notamment si des modifications importantes affectent les fonctionnalités principales du dispositif. L'adoption de modèles de développement agiles ou en spirale peut accélérer ces cycles de rétroaction, en intégrant des tests d'utilisabilité précoces et fréquents. Des études de cas démontrent que ces itérations fréquentes peuvent réduire considérablement les délais et les coûts de développement globaux si elles sont gérées efficacement, garantissant ainsi que le dispositif médical réponde à toutes les normes de sécurité et de fonctionnalité prévues avant sa commercialisation.
Phase 4 – Vérification et validation
Dans cette phase de développement des dispositifs médicaux, les processus de vérification et de validation garantissent que le produit répond à la fois aux spécifications de conception et aux besoins de l'utilisateur final, dans des conditions réelles ou simulées.
La vérification consiste en des tests systématiques visant à confirmer que les résultats de la conception du dispositif correspondent parfaitement aux données d'entrée initiales. Cela peut inclure des évaluations telles que des tests en laboratoire ou des analyses au niveau des composants.
La validation, quant à elle, garantit que le produit final répond aux besoins des utilisateurs visés et qu'il peut fonctionner efficacement dans son application réelle, souvent grâce à des essais cliniques et des séances de retour d'information des utilisateurs.
Des stratégies de test précises et efficaces sont ici cruciales, qui comprennent également la validation des méthodes de test elles-mêmes afin de confirmer qu'elles mesurent bien ce qu'elles sont censées mesurer, comme la résistance des matériaux, la sécurité électrique ou la biocompatibilité.
Tout défaut détecté à ce stade peut engendrer des retards importants et une augmentation des coûts. Afin d'atténuer ces risques, certains fabricants réalisent plusieurs séries de production pilotes pour garantir une qualité et des performances constantes avant de passer à la production à grande échelle.
De plus, des tests d'emballage et de durée de conservation sont souvent inclus pour valider la stabilité du produit tout au long de sa durée de vie prévue.
Quelle est la différence entre vérification et validation ?
La vérification permet de déterminer si le produit a été correctement construit conformément aux spécifications de conception, répondant ainsi à la question : « Avons-nous construit le produit correctement ? »
La validation, en revanche, permet de déterminer si le bon produit a été conçu pour répondre aux besoins de l'utilisateur final, répondant ainsi à la question : « Avons-nous conçu le bon produit ? »
L'intégration d'évaluations continues des risques à ces étapes permet d'identifier et d'atténuer tout danger nouveau ou jusqu'alors non identifié. Une vérification réussie réduit souvent l'ampleur des ajustements nécessaires lors de la validation, ce qui peut accélérer le processus d'autorisation de mise sur le marché.
Méthodes et normes de test
Les méthodes de test employées lors de la vérification et de la validation sont exhaustives et respectent des normes reconnues telles que la norme CEI 60601-1 pour la sécurité électrique et la norme ISO 14971 pour la gestion des risques.
Ces tests comprennent des analyses de résistance aux contraintes environnementales, des tests de biocompatibilité, des évaluations de compatibilité électromagnétique et des tests d'emballage rigoureux, chacun conçu pour mettre à l'épreuve les performances du produit par rapport à ses spécifications de conception.
Pour les appareils complexes ou pilotés numériquement, des tests supplémentaires tels que des évaluations de cybersécurité et des évaluations de performance en conditions réelles sont essentiels.
Chaque protocole de test doit être directement rattachable aux données de conception spécifiques afin de garantir une traçabilité claire et la conformité.
Conformité aux directives réglementaires
Les contrôles de conception de la FDA doivent être parfaitement intégrés aux exigences actuelles des bonnes pratiques de fabrication (BPF), tandis que le règlement européen relatif aux dispositifs médicaux (RDM) exige une évaluation approfondie de la conformité selon les normes de sécurité et de performance de l'annexe I.
Un élément essentiel de ces processus est un dossier d'historique de conception (DHF) robuste, qui fournit aux organismes de réglementation un plan détaillé du processus de développement, garantissant des délais d'examen plus rapides et des audits plus simples.
Pour des marchés comme l'UE et les États-Unis, la documentation doit démontrer de manière exhaustive que toutes les activités de vérification et de validation ont été exécutées comme prévu.
En outre, la préparation à la surveillance post-commercialisation, par la planification et la documentation préalables de ces activités, peut s'avérer cruciale pour maintenir la conformité et garantir la sécurité et l'efficacité continues du dispositif médical après son lancement.
Phase 5 – Validation finale et lancement du produit
La validation finale et le lancement du produit constituent la phase conclusive au cours de laquelle toutes les données de test, y compris les tests de stabilité, de stérilisation et d'expédition, sont compilées et évaluées afin de confirmer que le dispositif est prêt pour sa mise sur le marché.
Il est essentiel que tous les supports marketing respectent scrupuleusement les allégations validées et l'usage prévu du dispositif afin d'éviter toute complication réglementaire. La préparation des dossiers réglementaires, tels que l'autorisation 510(k) pour les dispositifs à risque modéré, l'autorisation de mise sur le marché (PMA) pour les dispositifs à haut risque ou le marquage CE en Europe, doit être planifiée avec soin afin d'éviter tout retard après validation.
Cette phase comprend également un examen final de la documentation relative à la gestion des risques afin de s'assurer qu'aucun nouveau risque n'est apparu lors de la montée en puissance ou des processus de fabrication. La durée de cette phase est variable : les autorisations 510(k) prennent en moyenne 177 jours, tandis que les autorisations PMA peuvent s'étendre jusqu'à 8 mois, voire plus, en fonction de la complexité et des données exigées par les organismes de réglementation.
Évaluation de la préparation à la fabrication
Avant le lancement du produit, une évaluation approfondie de l'aptitude à la fabrication garantit que la chaîne de production peut reproduire le dispositif de manière constante et avec une grande fiabilité.
Les contrôles d'assurance qualité vérifient que tous les aspects du dispositif sont conformes aux spécifications de conception finales, notamment les matériaux, les tolérances et l'étiquetage. La mise en œuvre des principes de conception pour la fabrication (DFM) contribue à minimiser les coûts et les complexités, garantissant ainsi une transition fluide vers la production en série.
Il est crucial d'évaluer la fiabilité de la chaîne d'approvisionnement, car tout retard dans la livraison des composants peut impacter le calendrier de lancement. Les fabricants peuvent également réaliser plusieurs essais de production pilote afin de confirmer la robustesse du processus de fabrication et son aptitude à une production à grande échelle.
Processus d'approbation préalable à la commercialisation
Naviguer dans les processus d'approbation préalable à la mise sur le marché implique de comprendre et de choisir la voie réglementaire appropriée, qu'il s'agisse d'une notification 510(k) pour les dispositifs de classe II démontrant une équivalence substantielle à un dispositif de référence, ou d'une PMA plus rigoureuse pour les dispositifs de classe III.
En Europe, la procédure est conforme aux exigences du règlement européen relatif aux dispositifs médicaux (MDR) et implique souvent un examen par un organisme notifié. Il est essentiel de veiller à ce que toute la documentation soit complète et fiable afin d'éviter les retards, tels que les notifications de refus des autorités réglementaires.
Pour les dispositifs innovants ou uniques sans équivalent existant, la procédure De Novo offre une voie pour classer les nouveaux dispositifs dans des catégories à moindre risque, même si elle exige toujours des évaluations et une documentation complètes des risques.
Stratégie de lancement
La stratégie de lancement d'un dispositif médical ne se limite pas à la simple mise sur le marché d'un produit ; elle comprend également la préparation d'une formation détaillée pour les professionnels de santé, notamment si le dispositif introduit de nouvelles technologies ou modifie les flux de travail.
La planification des déploiements mondiaux implique de comprendre et d'intégrer les exigences d'enregistrement locales, de garantir la robustesse des chaînes d'approvisionnement et de s'assurer que les systèmes de soutien sont prêts à répondre aux besoins post-lancement. L'élaboration d'un calendrier de projet détaillé permet de gérer et d'atténuer les retards potentiels liés à la fabrication finale ou à la logistique.
Un engagement précoce auprès des utilisateurs potentiels tels que les hôpitaux et les cliniques peut faciliter une adoption et une intégration plus rapides sur le marché, tandis que le marketing post-lancement devrait se concentrer sur les avantages et les performances cliniquement validés du dispositif afin de renforcer la confiance et l'autorité dans le paysage concurrentiel des dispositifs médicaux.
Phase 6 – Surveillance post-commercialisation et gestion du cycle de vie
Dans la phase finale du développement des dispositifs médicaux, la surveillance post-commercialisation joue un rôle crucial pour garantir la sécurité et l'efficacité continues du dispositif après sa mise sur le marché.
Cette phase consiste à collecter et analyser en continu des données réelles afin d'affiner les évaluations des risques, de mettre à jour l'étiquetage des produits ou de mettre en œuvre les mesures correctives nécessaires. Il est essentiel de maintenir un système performant de collecte de retours d'information et de gestion des réclamations afin de traiter rapidement tout événement indésirable ou toute suggestion d'amélioration.
La gestion du cycle de vie d'un dispositif médical s'étend bien au-delà de son lancement, nécessitant des mises à jour continues de la documentation, des dossiers de gestion des risques et des processus du système de gestion de la qualité (SGQ) afin de garantir la conformité aux normes réglementaires.
Surveillance des performances des appareils
Une surveillance post-commercialisation efficace comprend un suivi actif des performances du dispositif grâce à la collecte de données auprès des utilisateurs finaux, des établissements de santé et des bases de données existantes.
Ce suivi permet d'identifier et de traiter rapidement les événements indésirables et d'adapter les stratégies de gestion des risques en conséquence. L'analyse continue des données recueillies permet de détecter au plus tôt tout comportement d'utilisation ou facteur environnementale susceptible de compromettre la sécurité du dispositif.
L'utilisation de plateformes basées sur le cloud permet de centraliser ces données, simplifiant ainsi le processus de conformité aux exigences réglementaires telles que celles de la FDA ou de l'UE.
Gestion des rappels et des modifications
Si un rappel s'avère nécessaire, il est crucial de se conformer à la réglementation locale concernant les notifications, les recours et les délais.
Toutes les actions correctives doivent être dûment documentées afin de mettre à jour efficacement les analyses de risques et la documentation de conception. Les incidents réels, tels que les défaillances de batteries ou les incompatibilités de matériaux, soulignent l'importance de traiter rapidement les risques liés à la conception afin de prévenir les alertes de sécurité et les pertes financières.
Une communication transparente avec les autorités réglementaires est essentielle pour minimiser les atteintes à la réputation et démontrer un engagement envers la sécurité des patients.
Stratégies d'amélioration continue
La collecte de données post-commercialisation peut révéler de nouveaux comportements d'utilisateurs ou des limitations non identifiées auparavant, offrant ainsi des informations précieuses pour une amélioration continue. L'intégration de revues de conception périodiques au sein du système de gestion de la qualité facilite les améliorations itératives permettant de conserver un avantage concurrentiel.
Les enseignements tirés doivent être réintégrés dans la conception des futures générations de produits, en utilisant des stratégies comme le Kaizen pour réduire systématiquement les inefficacités constatées après le lancement.
De plus, l'analyse prédictive peut aider à anticiper les mises à jour de conception nécessaires, réduisant ainsi davantage le risque de défaillances sur le terrain et améliorant la fiabilité du produit et la satisfaction de l'utilisateur.
Quels matériaux sont utilisés dans le développement des dispositifs médicaux ?
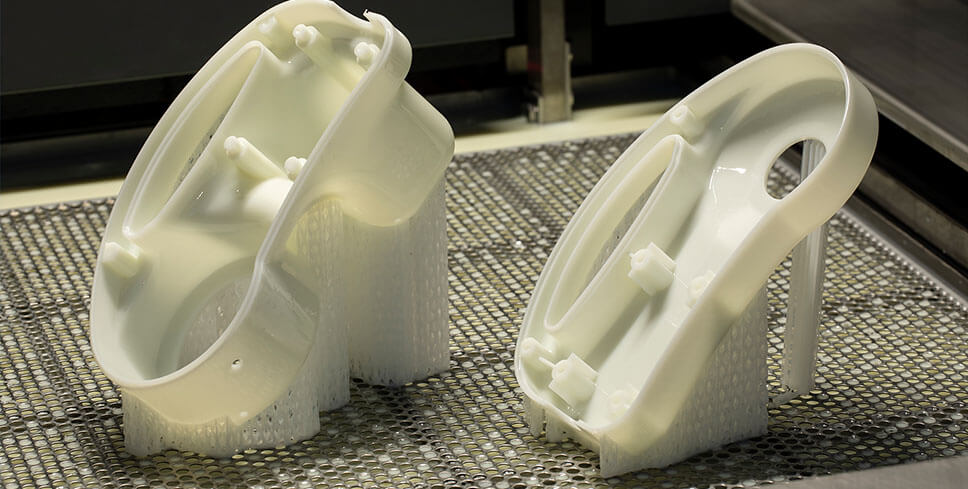
Le choix des matériaux consiste à sélectionner, parmi un large éventail d'options adaptées, celles qui répondent à des critères précis garantissant sécurité, fonctionnalité et conformité. Voici un aperçu des matériaux couramment utilisés et des critères de sélection :
- Acier Inoxydable: Préféré pour sa robustesse, sa résistance à la corrosion et sa facilité de stérilisation.
- TitaneChoisi pour son rapport résistance/poids élevé, sa biocompatibilité et sa résistance à la corrosion.
- Polymères de qualité médicale comme le polyéthylène et le polycarbonate : utilisés pour leur polyvalence, leur légèreté et leur adaptabilité à diverses applications.
- SiliconeApprécié pour sa flexibilité, sa biocompatibilité et sa durabilité, notamment dans les implants.
- CéramiqueUtilisés principalement pour leur résistance à l'usure et leur biocompatibilité dans les implants orthopédiques et dentaires.
- Polymères biodégradablesUtilisés dans des applications nécessitant un soutien temporaire, comme les sutures et les implants qui se résorbent progressivement.
Voici quelques éléments à prendre en compte lors du choix des matériaux ;
- Biocompatibilité et toxicitéLes matériaux doivent satisfaire aux exigences de la norme ISO 10993, garantissant ainsi qu'ils ne provoquent pas de réaction biologique indésirable.
- Propriétés mécaniquesLes facteurs clés comprennent la dureté et la résistance à la traction pour résister aux contraintes physiques.
- Résistance aux procédés de stérilisationLes matériaux doivent conserver leur intégrité après des méthodes de stérilisation telles que l'irradiation gamma ou l'oxyde d'éthylène.
- Acceptation réglementaireLes matériaux choisis doivent être adaptés à la durée de contact prévue avec le patient, en faisant la distinction entre les implants à court terme et ceux à long terme.
- Documentation de la composition du matériau: Essentiel pour vérifier la compatibilité de stérilisation et évaluer la durée de conservation.
- Améliorations de la nanotechnologieLes revêtements avancés ou les matériaux composites peuvent améliorer des propriétés telles que le rapport résistance/poids ou réduire le frottement.
- DurabilitéL’utilisation croissante de polymères biodégradables répond aux préoccupations environnementales tout en respectant les spécifications de performance.
Quels sont les principaux procédés de fabrication utilisés pour les dispositifs médicaux ?
La fabrication des dispositifs médicaux implique divers procédés adaptés aux normes industrielles et aux exigences réglementaires strictes.
Chaque procédé est choisi en fonction des propriétés des matériaux nécessaires et des exigences de conception du dispositif.
Dans la section suivante, nous aborderons tous les principaux procédés de fabrication et ce qui les distingue.
Moulage par Injection
Le moulage par injection est souvent privilégié pour son efficacité dans la production en série de composants aux formes complexes et aux détails fins. Voici un aperçu plus détaillé :
- Matériaux utilisésLes matériaux couramment utilisés comprennent des polymères de qualité médicale tels que le polycarbonate, l'ABS et le polypropylène, qui offrent la durabilité et la précision nécessaires.
- Type de machineCe procédé nécessite des machines de moulage par injection de haute précision capables de gérer différents niveaux de pression et de température afin de garantir l'intégrité des pièces moulées.
- Points d’Usage à AnticiperLe coût initial de création de moules de précision peut être élevé ; cependant, ce coût est compensé par la réduction du coût par pièce pour les productions en grande série, ce qui en fait une option rentable pour la production à grande échelle.
Extrusion
L'extrusion est particulièrement efficace pour produire des formes continues comme les tubes, qui sont essentiels dans de nombreux dispositifs médicaux :
- Matériaux utilisésLes matériaux appropriés comprennent le PVC, le PET et les élastomères thermoplastiques, choisis pour leur capacité à conserver leur forme et leur fonction sur des longueurs variables.
- Type de machineLe procédé d'extrusion utilise des machines capables de pousser en continu la matière à travers une filière, assurant ainsi un contrôle strict des dimensions du profil extrudé.
- Points d’Usage à AnticiperIl est crucial de maintenir un contrôle strict sur les paramètres d'extrusion afin de garantir une qualité constante, notamment lorsque les tubes doivent fonctionner de manière fiable dans des applications médicales.
Moulage par soufflage
Le moulage par soufflage est particulièrement adapté à la création de pièces creuses à partir de thermoplastiques, offrant des avantages essentiels pour la fabrication de contenants médicaux :
- Matériaux utilisésCe procédé utilise généralement du PET, du polypropylène et d'autres plastiques de qualité médicale capables de former des contenants stables et stériles.
- Type de machineLes machines de moulage par soufflage moulent les matières plastiques en une préforme, qui est ensuite soufflée pour obtenir sa forme finale grâce à des commandes précises de pression d'air.
- Points d’Usage à AnticiperLe contrôle des paramètres de processus est essentiel pour garantir que les produits finaux répondent aux normes de sécurité et de qualité nécessaires sans compromettre la barrière stérile.
Moulage par compression
Le moulage par compression est particulièrement efficace pour la fabrication de dispositifs médicaux à haute résistance et résistants à la chaleur, utilisant des matériaux qui seraient trop durs ou trop rigides pour d'autres techniques de formage. Ce procédé comprend :
- Matériel RequisUtilise généralement des plastiques thermodurcissables, des silicones ou des caoutchoucs, reconnus pour leur durabilité et leur résistance.
- ProcessusLe matériau sélectionné est placé dans la cavité chauffée d'un moule où il est soumis à une pression afin d'obtenir la forme souhaitée. La chaleur et la pression sont maintenues jusqu'à durcissement du matériau.
- ApplicationsIdéal pour la fabrication de pièces médicales en silicone nécessitant des niveaux spécifiques de dureté et d'élasticité, telles que les joints, les garnitures et les valves.
- ÉquipementDes presses hydrauliques de forte puissance sont utilisées pour assurer une répartition uniforme de la pression et un durcissement optimal.
Thermoformage
Le thermoformage est un procédé polyvalent largement utilisé pour produire des composants médicaux en plastique légers et économiques :
- Matériel RequisUtilise généralement de fines feuilles de plastique comme le PVC, le PET ou le polystyrène.
- ProcessusLes feuilles de plastique sont chauffées à une température de formage malléable, mises en forme dans un moule, puis découpées pour créer des produits médicaux utilisables.
- ApplicationsPrincipalement utilisé pour la fabrication de plateaux et d'emballages médicaux stériles nécessitant une barrière protectrice contre les contaminants.
- ÉquipementUtilise des machines de formage sous vide ou sous pression pour façonner les feuilles de plastique chauffées.
Impression 3D (fabrication additive)
La technologie d'impression 3D , ou fabrication additive, a révolutionné la production de dispositifs médicaux complexes et personnalisés :
- Matériel RequisUtilise une gamme de matériaux allant des plastiques et des métaux aux résines biocompatibles.
- ProcessusLes modèles numériques sont créés à l'aide d'un logiciel de conception assistée par ordinateur (CAO), puis construits couche par couche dans l'imprimante 3D.
- ApplicationsUtilisé pour les implants spécifiques au patient, les prothèses et les modèles anatomiques pour la préparation chirurgicale.
- ÉquipementLe frittage laser sélectif (SLS) et la modélisation par dépôt de fil fondu (FDM) sont des technologies couramment utilisées, chacune étant adaptée à différents types de matériaux et d'exigences de détail.
Usinage CNC

The CNC machining process plays a crucial role in producing bespoke and high-precision medical device components. With excellent accuracy, repeatability, and material flexibility, Usinage CNC dans l'industrie médicale enables the production of reliable healthcare parts. Key factors include materials, processes, applications, and equipment.
- Matériel RequisConvient à une variété de matériaux, notamment des métaux comme le titane et des plastiques comme le PEEK, qui sont préférés pour leur résistance et leur compatibilité avec les tissus humains.
- ProcessusLa matière est enlevée d'un bloc solide à l'aide de machines contrôlées et programmées par ordinateur, capables de fraiser, tourner et percer avec une grande précision.
- Applications: Fréquemment utilisé pour la fabrication de composants d'instruments chirurgicaux et d'implants orthopédiques où la précision et la fiabilité sont primordiales.
- ÉquipementMachines CNC capables de gérer des programmations complexes et des mouvements multi-axes pour des formes complexes et des détails précis.
Découpe laser
La découpe laser est une méthode précise et polyvalente utilisée dans le secteur de la fabrication de dispositifs médicaux, permettant de travailler divers matériaux tels que les métaux, les polymères et certaines céramiques. Ce procédé est essentiel pour :
- La précisionLa découpe laser offre une précision exceptionnelle, ce qui la rend idéale pour les composants complexes requis dans les dispositifs médicaux.
- SouplesseIl peut être utilisé sur différents matériaux pour créer des pièces détaillées telles que des composants microfabriqués essentiels aux outils de chirurgie mini-invasive.
- ParamètresLes paramètres du laser, notamment la longueur d'onde et la puissance, sont finement ajustés pour correspondre aux propriétés spécifiques des matériaux, garantissant ainsi le maintien de l'intégrité des matériaux sensibles comme les alliages biomédicaux sans induire de dommages thermiques.
- EfficacitéLes systèmes laser à haute vitesse sont capables de répondre aux besoins de production rapide, permettant des délais de réalisation rapides dans la conception de pièces sur mesure.
- Adéquation des matériaux: Fonctionne efficacement avec une gamme de matériaux de qualité médicale, favorisant l'innovation et la personnalisation dans le développement des dispositifs médicaux.
Découpe au jet d'eau
La découpe au jet d'eau est une autre technologie clé utilisée dans la fabrication des dispositifs médicaux, particulièrement appréciée pour sa capacité à découper sans générer de chaleur :
- Préservation du matérielEn évitant les contraintes thermiques, la découpe au jet d'eau est idéale pour les matériaux sensibles aux hautes températures ou susceptibles de se déformer sous l'effet de la chaleur.
- PolyvalenceIl est utilisé pour la découpe de composites avancés, de pièces métalliques épaisses et d'autres matériaux robustes utilisés dans la fabrication de dispositifs médicaux.
- ExactitudeLe maintien d'une pression constante et la gestion de l'usure des buses sont essentiels pour réaliser des coupes précises et garantir que chaque pièce réponde aux normes médicales les plus strictes.
Usinage électrochimique (ECM)
L'usinage électrochimique offre une approche unique pour la mise en forme des pièces métalliques grâce à un procédé électrolytique à la fois précis et respectueux du matériau :
- Finition de surfaceLa matrice extracellulaire (ECM) offre une finition de surface lisse, essentielle pour les dispositifs médicaux, notamment ceux en contact avec le sang, comme les stents cardiovasculaires.
- Préservation des propriétésCe procédé évite les contraintes thermiques, préservant ainsi les propriétés mécaniques du métal utilisé.
- PrixBien que le coût d'installation d'un système ECM puisse être plus élevé que pour d'autres méthodes, cet investissement est justifié par la haute précision et la qualité des composants qu'il produit.
- Cas d'usageCouramment utilisé dans la production d'instruments chirurgicaux de précision et d'autres composants critiques de dispositifs médicaux.
Usinage par électroérosion (EDM)
L'usinage par électroérosion (EDM) est essentiel pour créer des formes complexes dans des matériaux conducteurs d'électricité, largement utilisés dans le domaine médical :
- La précision: Offre la possibilité de maintenir des tolérances extrêmement serrées, essentielles pour les composants complexes des dispositifs médicaux.
- Qualité de surfaceLe procédé produit naturellement une finition de surface de haute qualité, réduisant ainsi le besoin de traitements supplémentaires et garantissant la sécurité des dispositifs implantables.
- OutillageParticulièrement utile pour l'outillage des moules d'injection et la fabrication d'instruments chirurgicaux de précision.
- Matériel RequisLes matériaux couramment utilisés comprennent les aciers trempés et le titane, qui sont privilégiés pour leur durabilité et leur biocompatibilité.
Estampage en métal
L'emboutissage des métaux est essentiel à la production en grande série de pièces métalliques plates ou profilées, indispensables aux dispositifs médicaux. Ce procédé est particulièrement apprécié pour la fabrication de boîtiers, de supports ou de châssis de dispositifs en raison de son efficacité.
- Vitesse et volumeLes presses à emboutir à grande vitesse peuvent produire des milliers de pièces par heure, réduisant considérablement le coût unitaire et les rendant idéales pour la production à grande échelle.
- Matériel RequisL’acier inoxydable et l’aluminium sont principalement utilisés dans l’emboutissage des métaux pour leur résistance à la corrosion et leur durabilité, des qualités essentielles dans les environnements médicaux.
- Avantages du processusLa capacité à produire rapidement des pièces uniformes répond à la demande cruciale de fiabilité et de qualité dans l'industrie des dispositifs médicaux.
Forger
Le forgeage est utilisé pour améliorer les propriétés mécaniques des pièces métalliques en les façonnant sous haute pression. Ce procédé est essentiel pour les composants exigeant une résistance et une durabilité élevées.
- Amélioration de la forceLe forgeage améliore l'intégrité structurelle des métaux, ce qui les rend idéaux pour une utilisation dans les instruments chirurgicaux et les composants structurels des dispositifs médicaux.
- ApplicationParticulièrement utile pour les pièces telles que les implants orthopédiques qui nécessitent une résistance à la fatigue supérieure.
- Post-traitementLes pièces forgées subissent souvent un traitement thermique ou un usinage pour répondre aux tolérances précises nécessaires aux applications médicales.
Casting
Le moulage consiste à verser du métal en fusion ou des alliages dans des moules pour créer des pièces complexes et sur mesure :
- Géométries complexesAdaptée aux composants aux formes complexes, la fonderie est souvent utilisée pour les pièces en acier inoxydable ou en titane.
- La précisionLe moulage à la cire perdue permet la production de géométries précises, essentielles pour les boîtiers d'appareils complexes.
- Contrôle QualitéLa gestion de la pureté du métal et le contrôle des vitesses de refroidissement sont essentiels pour prévenir les défauts de matériaux et garantir l'intégrité des pièces moulées.
Soudage (laser, ultrasons, arc et résistance)
Les techniques de soudage sont essentielles pour l'assemblage des composants métalliques des dispositifs médicaux, garantissant des connexions durables et sûres :
- Assemblage de précisionLe soudage laser et ultrasonique est privilégié pour sa précision, essentielle pour les pièces sensibles des dispositifs médicaux.
- CohérenceLes cellules de soudage automatisées jouent un rôle important dans la réduction des erreurs humaines, garantissant une qualité constante tout au long des productions.
- Traitement post-soudageCertains procédés de soudage nécessitent des traitements supplémentaires de relaxation des contraintes ou de finition afin de maintenir la biocompatibilité et la fonctionnalité des composants.
Brasage et soudure
Le brasage et le soudage sont des procédés à basse température essentiels à l'assemblage des dispositifs médicaux, notamment pour l'assemblage de métaux différents ou l'intégration de composants électroniques sensibles qui pourraient être endommagés par des températures plus élevées. Ces techniques sont cruciales pour :
- Précision et sécuritéGrâce à l'action capillaire, le brasage permet d'obtenir des joints solides et étanches, essentiels pour les composants fluidiques des dispositifs médicaux, garantissant ainsi l'absence de fuites dans les applications critiques.
- PolyvalenceCes méthodes sont courantes dans l'assemblage de cartes de circuits imprimés (PCB) ou de boîtiers de capteurs, qui ne peuvent pas supporter les hautes températures du soudage traditionnel.
- Compatibilité des matériauxElles permettent de combiner différents matériaux, élargissant ainsi les possibilités de conception et les fonctionnalités des dispositifs médicaux sans compromettre leur intégrité structurelle.
Traitement et revêtement de surface (plasma, PVD, CVD, anodisation, passivation)
Les traitements de surface et les revêtements améliorent les performances et la durée de vie des dispositifs médicaux en optimisant leur biocompatibilité, leur résistance à la corrosion et en réduisant les frottements. Ces procédés comprennent :
- Traitements au plasmaIls améliorent l'adhérence des revêtements et sont souvent utilisés avant d'autres traitements pour préparer la surface, ce qui améliore la durabilité et l'efficacité des dispositifs médicaux.
- AnodisationRenforce les pièces en aluminium, les rendant plus durables et résistantes à l'usure en milieu médical.
- Revêtements avancésDes techniques comme le dépôt physique en phase vapeur (PVD) et le dépôt chimique en phase vapeur (CVD) appliquent des films minces qui améliorent la résistance à l'usure ou offrent des propriétés antibactériennes.
- PassivationCouramment appliquée à l'acier inoxydable, la passivation élimine le fer libre de la surface, améliorant considérablement la résistance à la rouille et la sécurité globale.
La métallurgie des poudres
La métallurgie des poudres se distingue dans la fabrication de dispositifs médicaux par son efficacité et sa précision :
- EfficacitéEn formant des composants à partir de poudres métalliques sous haute température et haute pression, ce procédé minimise le gaspillage de matériaux par rapport à l'usinage traditionnel, ce qui le rend rentable et respectueux de l'environnement.
- Flexibilité de conceptionIl est particulièrement avantageux pour la production de composants présentant des structures internes complexes ou des formes quasi-définitives nécessitant un post-traitement minimal.
- PersonnalisationLes paramètres de frittage peuvent être ajustés pour modifier les propriétés mécaniques, permettant une personnalisation poussée des pièces en fonction des besoins médicaux spécifiques.
Gravure chimique
La gravure chimique est un procédé de fabrication précis largement utilisé pour créer des détails complexes sur des feuilles de métal ultra-minces, idéal pour les stents et autres dispositifs médicaux à l'échelle micrométrique :
- La précisionCette méthode permet une grande précision dans l'élimination du métal, contrôlée par des masques de photorésine protecteurs qui garantissent que seules des zones spécifiques sont gravées.
- Cohérence et évolutivité: Offre une répétabilité élevée, essentielle pour la production en série d'appareils présentant une qualité et des caractéristiques constantes.
- Préservation du matérielComme elle n'implique aucune contrainte mécanique, la gravure chimique préserve l'intégrité du matériau, essentielle à la fiabilité des dispositifs médicaux.
Microfabrication et MEMS (Systèmes micro-électro-mécaniques)
La microfabrication et les technologies MEMS révolutionnent la fabrication des dispositifs médicaux en permettant la création de capteurs et d'actionneurs miniaturisés. Ces composants sont essentiels au développement de systèmes de diagnostic avancés et de dispositifs implantables. Les principaux aspects sont les suivants :
- Sophistication technologiqueL'utilisation de la photolithographie associée à des procédés de dépôt et de gravure spécialisés permet une conception complexe des composants, essentielle dans les dispositifs de laboratoire sur puce et les biocapteurs implantables.
- Production respectueuse de l'environnementLa fabrication de ces composants nécessite des environnements de salles blanches avec un contrôle strict des particules afin d'éviter toute contamination, garantissant ainsi la haute précision et la fiabilité requises par ces dispositifs.
Assemblage en salle blanche
L'assemblage en salle blanche est essentiel à la production de dispositifs médicaux, notamment ceux qui exigent une stérilité ou une sensibilité aux particules, comme les cathéters cardiovasculaires. Ce processus comprend :
- Contrôle de la contaminationConformément aux normes ISO 14644, l'assemblage en salle blanche utilise des blouses spécialisées et des systèmes de filtration pour maintenir des niveaux de particules extrêmement bas.
- Conformité réglementaireDes procédures de nettoyage rigoureuses et une surveillance environnementale sont essentielles pour documenter le respect des normes de contamination contrôlée, garantissant ainsi que l'environnement d'assemblage réponde à toutes les exigences réglementaires nécessaires.
Procédés de stérilisation (rayonnement gamma, oxyde d'éthylène, autoclavage, faisceau d'électrons, stérilisation au plasma)
La stérilisation est une étape fondamentale de la fabrication des dispositifs médicaux, le choix de la méthode dépendant fortement de la tolérance du matériau à la chaleur ou aux produits chimiques. Ce procédé garantit :
- Considérations matériellesLe rayonnement gamma convient aux dispositifs en plastique à usage unique, tandis que l'oxyde d'éthylène est préféré pour les plastiques thermosensibles en raison de ses exigences de température plus basses.
- Sécurité et conformitéChaque méthode de stérilisation doit garantir que les niveaux d'assurance de stérilité sont conformes aux seuils réglementaires, et les procédés comme la stérilisation à l'oxyde d'éthylène nécessitent une aération importante après traitement pour éliminer les résidus toxiques.
Fabrication de cartes de circuits imprimés (PCB)
La fabrication de circuits imprimés est essentielle aux dispositifs médicaux intégrant des fonctions électroniques. Ce processus comprend :
- Assemblage complexeLe processus de fabrication comprend la fabrication de cartes multicouches, le placement précis des composants et le soudage, conformément aux normes IPC afin de garantir la fiabilité et la fonctionnalité.
- Tests et conformitéLes dispositifs médicaux nécessitent des tests approfondis de compatibilité électromagnétique afin de prévenir les interférences avec d'autres équipements médicaux, intégrant des stratégies de blindage et de mise à la terre pour atténuer les interférences électromagnétiques, garantissant ainsi la sécurité et l'efficacité des dispositifs dans les environnements médicaux sensibles.
Formage de fil et cintrage de tubes
Le formage de fils et le cintrage de tubes sont des techniques essentielles dans l'industrie des dispositifs médicaux, notamment pour la fabrication de cathéters, de guides et d'armatures pour implants. Ces procédés :
- Précision et performances: Doit respecter des tolérances strictes pour assurer une insertion correcte et des performances mécaniques optimales lors des interventions médicales.
- Production à grand volumeLes équipements de pliage automatisés permettent la production en série de formes homogènes, réduisant considérablement les erreurs d'assemblage et améliorant la fiabilité des dispositifs.
- Considérations matériellesDes matériaux comme le nitinol et l'acier inoxydable sont privilégiés pour leur flexibilité et leur résistance à la fatigue, essentielles à la fonctionnalité à long terme des dispositifs médicaux.
Assemblage robotisé et automatisation
L’assemblage robotisé et l’automatisation révolutionnent la production de dispositifs médicaux en améliorant la précision et en réduisant les erreurs humaines, notamment dans les environnements à haut volume. Ce processus comprend :
- Assemblage de précisionLa robotique excelle dans les tâches exigeant une grande précision, essentielle pour l'assemblage de composants délicats.
- Technologie collaborativeLes robots collaboratifs (cobots) sont utilisés aux côtés d'opérateurs humains pour gérer des assemblages complexes ou une production en petits lots, assurant ainsi une flexibilité dans les opérations.
- Contrôle QualitéLes capteurs en ligne intégrés aux systèmes automatisés surveillent des paramètres critiques tels que le couple et l'alignement, facilitant ainsi la détection précoce des défauts afin de maintenir des normes de qualité élevées.
Bio-impression et ingénierie tissulaire
La bio-impression et l'ingénierie tissulaire représentent une avancée majeure dans la fabrication de dispositifs médicaux. Elles utilisent des bio-encres, des cellules et des matrices pour créer des structures tissulaires fonctionnelles destinées aux implants ou à la médecine régénérative. Leurs principaux aspects sont les suivants :
- Applications innovantesCes technologies sont essentielles au développement de dispositifs de laboratoire sur puce et de biocapteurs implantables qui imitent les fonctions des tissus naturels.
- Essais réglementaires et cliniquesEn tant que domaine émergent, la bio-impression est confrontée à des environnements réglementaires en constante évolution et à des essais cliniques approfondis pour garantir sa sécurité et son efficacité.
- Matériel de soutienLes hydrogels personnalisés et les polymères biodégradables sont souvent utilisés pour améliorer la viabilité cellulaire et favoriser l'intégration des tissus bio-ingénierés dans le corps humain.
Quelles sont les principales normes réglementaires applicables aux dispositifs médicaux ?
Aux États-Unis, le règlement sur le système de qualité de la FDA (21 CFR Partie 820) impose des contrôles de conception complets, une gestion des risques et une surveillance post-commercialisation rigoureuse pour préserver la santé publique.
De même, le règlement européen relatif aux dispositifs médicaux (UE MDR/IVDR) met l'accent sur les classifications fondées sur les risques et exige des évaluations de conformité et des évaluations cliniques approfondies. À l'échelle internationale, la norme ISO 13485 fournit un cadre pour les systèmes de management de la qualité (SMQ), complétée par la norme ISO 14971 qui porte sur la gestion des risques spécifiques aux dispositifs médicaux.
Les spécificités réglementaires incluent des exigences différentes en matière d'étiquetage et de documentation selon les régions, notamment le système d'identification unique des dispositifs (UDI) de la FDA par rapport au système UDI similaire de l'UE dans le cadre du règlement MDR. De nombreux fabricants recherchent une double conformité pour accéder à des marchés mondiaux plus vastes, en naviguant dans un environnement complexe de normes et d'exigences afin de maintenir leur conformité réglementaire et leur présence sur le marché.
Réglementation de la FDA (21 CFR Partie 820) – Marché américain
Le cadre réglementaire de la FDA, en vertu du titre 21 du CFR, partie 820, englobe un large éventail d'exigences, notamment les contrôles de conception, la validation des processus, l'étiquetage approprié et le traitement efficace des plaintes.
Elle intègre les Bonnes Pratiques de Fabrication actuelles (BPF) qui sont essentielles pour maintenir la sécurité et l'efficacité du produit tout au long du cycle de vie du dispositif.
Éléments clés de la conformité :
- Modèle d'inspection basé sur les risquesLa FDA priorise les inspections en fonction des risques potentiels pour la sécurité des patients, en se concentrant sur des domaines critiques tels que la conception et les processus de fabrication.
- Normes documentairesLes fabricants doivent tenir des registres complets tels que les Device Master Records (DMR), les Device History Records (DHR) et les Design History Files (DHF) pour démontrer la conformité et la traçabilité.
Règlement européen relatif aux dispositifs médicaux (UE MDR et IVDR)
Le règlement européen relatif aux dispositifs médicaux (MDR) et le règlement relatif aux dispositifs médicaux de mise sur le marché (IVDR) constituent un cadre réglementaire rigoureux qui encadre l'introduction et le suivi des dispositifs médicaux sur le marché européen.
Ces réglementations exigent une évaluation clinique approfondie, un système précis de classification des risques et une surveillance post-commercialisation rigoureuse afin de garantir une conformité et une sécurité continues.
Aspects critiques du règlement européen MDR/IVDR :
- Examen par un organisme notifiéLa plupart des dispositifs de classe supérieure à I nécessitent une évaluation par un organisme notifié, garantissant le respect de normes élevées de qualité et de sécurité.
- EUDAMEDLa base de données exhaustive de l'UE facilite une transparence et une coordination accrues entre les États membres, en centralisant l'enregistrement des dispositifs et le signalement des incidents afin de rationaliser les efforts de conformité et de surveillance.
ISO 13485 : Système de management de la qualité des dispositifs médicaux
La norme ISO 13485 établit un cadre complet pour répondre aux exigences des systèmes de gestion de la qualité dans la conception, la fabrication et la distribution des dispositifs médicaux.
Elle est harmonisée avec les exigences réglementaires mondiales, ce qui facilite la conformité et la certification dans différentes régions, y compris des variations importantes comme la norme EN ISO 13485:2016 en Europe.
Cette norme est essentielle pour garantir une qualité constante tout au long du cycle de vie d'un dispositif médical, ce qui la rend cruciale pour le bon déroulement des audits et l'accès au marché.
Les principaux aspects de la norme ISO 13485 comprennent :
- Assurance qualité constanteGarantit que tous les aspects de la production répondent aux normes prédéfinies, ce qui est essentiel pour la pénétration du marché mondial et la sécurité des utilisateurs.
- Certification simplifiéeL'obtention de la certification ISO 13485 peut accélérer les homologations telles que le marquage CE en Europe, améliorant ainsi la commercialisation du dispositif.
Quelle est la différence entre les normes réglementaires ISO 13485 et 21 CFR 820 ?
Bien que les normes ISO 13485 et 21 CFR 820 visent toutes deux à garantir la sécurité et l'efficacité des dispositifs médicaux, elles s'adressent à des environnements réglementaires différents.
L’ISO 13485 est une norme internationale qui fournit un cadre général pour un système de gestion de la qualité, applicable dans le monde entier.
En revanche, le titre 21 du CFR, partie 820, est spécifique aux États-Unis et comprend des exigences détaillées en vertu des Bonnes Pratiques de Fabrication actuelles (BPF) de la FDA, en mettant davantage l'accent sur l'étiquetage, l'emballage et les contrôles procéduraux explicites.
Différences et synchronisations :
- Portée et spécificitéLa norme ISO 13485 est moins prescriptive mais a une portée plus large que les exigences détaillées et spécifiques de la norme 21 CFR 820.
- Efforts d'harmonisationLa FDA s'efforce de se rapprocher davantage de la norme ISO 13485, ce qui pourrait simplifier la conformité pour les fabricants internationaux d'ici 2026.
ISO 14971 et gestion des risques
La norme ISO 14971 fournit un cadre complet pour la gestion des risques associés aux dispositifs médicaux. Elle guide les fabricants dans l'identification, l'évaluation, la maîtrise et le suivi des risques tout au long du cycle de vie du dispositif, en lien étroit avec les contrôles de conception et les exigences des utilisateurs.
Cette norme est essentielle pour documenter les stratégies d'atténuation de chaque risque identifié, garantissant ainsi que tous les dangers potentiels soient traités de manière proactive.
Les éléments essentiels de la norme ISO 14971 comprennent :
- Gestion des risques liés au cycle de vie: Garantit une évaluation et un contrôle continus des risques, de la conception à la période post-commercialisation.
- Conformité réglementaireDe nombreux organismes de réglementation internationaux exigent la preuve que les activités de gestion des risques sont mises en œuvre efficacement et reflètent une utilisation et un retour d'information réels.
CEI 60601 : Normes de sécurité pour les dispositifs médicaux électriques
La norme IEC 60601 est une série de normes techniques visant à garantir la sécurité et les performances essentielles des équipements électromédicaux.
Cette norme traite des risques liés à la sécurité électrique, mécanique et thermique et est essentielle pour les dispositifs qui fournissent de l'énergie au patient ou qui surveillent son état.
Il est régulièrement mis à jour pour intégrer les nouvelles avancées technologiques et les risques émergents, garantissant ainsi la sécurité des dispositifs malgré le développement de nouvelles thérapies et technologies.
Les aspects clés de la norme IEC 60601 comprennent :
- Essais de sécurité: Comprend des contrôles rigoureux des courants de fuite, des défaillances d'isolation et de la compatibilité électromagnétique, garantissant ainsi le fonctionnement sûr des appareils dans toutes les conditions.
- CybersécuritéPour les appareils connectés aux réseaux, la norme IEC 60601 souligne de plus en plus l'importance de sécuriser les appareils contre les cybermenaces potentielles.
Quelles sont les principales considérations de conception pour les dispositifs médicaux ?

La conception de dispositifs médicaux implique une série de considérations essentielles qui garantissent que ces dispositifs fonctionnent de manière sûre et efficace, et conformément aux normes réglementaires.
Comprendre ces facteurs est essentiel à la réussite du développement et du déploiement du dispositif.
- Ingénierie des facteurs humains: Privilégie la convivialité et l'ergonomie pour améliorer l'interaction avec l'utilisateur et minimiser les erreurs.
- Interopérabilité des appareils: Assure la compatibilité avec les systèmes d'information hospitaliers, en respectant les normes applicables pour une intégration transparente.
- Gestion de l'alimentation et compatibilité électromagnétique: Essentiel pour que les dispositifs actifs fonctionnent de manière fiable dans les environnements cliniques sans provoquer d'interférences ni y être sensibles.
- Étiquetage et compréhension de l'utilisateur: Crée des instructions claires et compréhensibles, adaptées au niveau d'alphabétisation des utilisateurs, afin de prévenir toute mauvaise utilisation.
- Utilisation d'outils de simulation: Utilise une modélisation avancée pour prédire le comportement du dispositif dans diverses conditions de contrainte et de fatigue, améliorant ainsi sa fiabilité.
- Commentaires cliniques: Implique les utilisateurs finaux dans le processus de conception afin d'affiner l'interface de l'appareil, la rendant intuitive et réduisant la courbe d'apprentissage.
- Durabilité et compatibilité de stérilisation: Garantit que le dispositif peut résister à une utilisation et une stérilisation répétées, assurant ainsi la sécurité lors de multiples interactions avec les patients.
Logiciels utilisés dans la conception et le développement de dispositifs médicaux
Le développement des dispositifs médicaux repose largement sur des outils logiciels spécialisés qui facilitent la conception et garantissent la conformité aux normes industrielles.
- Logiciel de CAO/IAOUtilisé pour créer des conceptions mécaniques détaillées et réaliser des simulations afin d'évaluer l'intégrité structurelle.
- Développement de logiciels embarqués: Utilise des outils spécifiquement conçus pour la programmation des logiciels de dispositifs médicaux, garantissant la fiabilité et la conformité aux normes telles que la norme IEC 62304.
- Protocoles de cybersécuritéEssentiel pour les appareils connectés aux réseaux, garantissant la protection des données et l'intégrité du système conformément aux dernières directives de la FDA.
- Outils de traçabilitéUtilisé pour relier les entrées de conception aux sorties, facilitant ainsi les modifications et garantissant que toutes les étapes de conception sont documentées et vérifiables.
- Surveillance en temps réelPour les dispositifs de surveillance des données des patients, il est essentiel de garantir la sécurité et l'exactitude de l'enregistrement de toutes les informations transmises, grâce à un chiffrement robuste et à des processus de validation rigoureux.
Combien coûte le développement d'un dispositif médical ?
Le développement d'un dispositif médical représente un investissement financier complexe et variable, qui dépend fortement de sa classification et de son usage prévu. Vous trouverez ci-dessous les fourchettes de coûts moyennes et les facteurs contribuant aux dépenses totales :
- Appareils de classe IGénéralement moins complexe, son développement coûte moins d'un million de dollars.
- Appareils de classe IIComplexité modérée, avec des coûts de développement généralement compris entre 1 et 10 millions de dollars.
- Appareils de classe III: Dispositifs de haute complexité et à usage critique, dont le prix dépasse souvent 10 millions de dollars en raison des tests rigoureux et des exigences réglementaires.
Voici le détail des coûts pour vous donner une meilleure idée ;
- Recherche et DéveloppementLes premiers prototypes et les améliorations de conception peuvent coûter entre 2 et 5 millions de dollars, voire plus pour les appareils de classe III.
- Soumissions réglementaires et essais cliniques: Essentielles à l'approbation de la FDA, ces phases peuvent augmenter considérablement les coûts globaux, en particulier pour les dispositifs nécessitant des essais cliniques approfondis sur l'homme.
- Augmentation de la productionLe passage des prototypes à la production à grande échelle nécessite des investissements substantiels dans les processus de fabrication et les systèmes de contrôle de la qualité.
Voici quelques autres considérations financières à prendre en compte :
- Planification d'urgenceIl est crucial de prévoir un budget pour les imprévus, tels que des tests répétés ou des essais cliniques supplémentaires.
- Surveillance post-commercialisationLe suivi du dispositif après son lancement, afin de garantir sa sécurité et son efficacité en conditions réelles, nécessite souvent un surcoût de 10 à 20 % par rapport au coût total de développement.
Combien de temps faut-il pour développer un dispositif médical ?
Le délai de développement d'un dispositif médical varie considérablement selon sa complexité et la procédure réglementaire. L'autorisation de la FDA peut être obtenue en une semaine seulement pour certains dispositifs de classe I, mais peut s'étendre à six mois, voire plus, pour la plupart des dispositifs de classe II dans le cadre de la procédure 510(k), et encore plus longtemps pour les dispositifs de classe III soumis à l'autorisation de mise sur le marché (PMA).
Voici un aperçu des délais pour les différentes catégories d'appareils :
- Appareils de classe ICes dispositifs ont souvent les délais de développement les plus courts, allant de quelques mois à deux ans, en raison d'exigences réglementaires minimales.
- Appareils de classe II: Cela prend généralement entre un et trois ans, influencé par la nécessité d'une équivalence substantielle dans le cadre du processus 510(k) et les demandes potentielles de la FDA pour des informations supplémentaires.
- Appareils de classe III: Les dispositifs les plus complexes nécessitant une autorisation de mise sur le marché (PMA), avec des délais de développement allant de trois à sept ans, selon la nécessité de données cliniques exhaustives.
Dans certains cas, des facteurs comme les études cliniques en cours ou la surveillance post-lancement peuvent influencer la durée.
De plus, des modifications basées sur les premiers retours des utilisateurs ou sur les résultats des essais cliniques peuvent nécessiter des cycles de tests ou d'approbation supplémentaires, allongeant ainsi le délai de développement.
Appareils de classe 1
Les dispositifs médicaux de classe 1, reconnus pour leur risque minimal, font généralement l'objet d'un processus de développement simplifié grâce à des contrôles généraux et à des exigences réglementaires limitées.
Ces dispositifs, comme par exemple les abaisse-langues et les instruments chirurgicaux portatifs, peuvent ne nécessiter qu'un enregistrement et une inscription auprès de la FDA, ce qui réduit considérablement le temps et les coûts associés aux dispositifs plus complexes.
Le délai de développement des dispositifs de classe 1 peut être réduit à quelques mois seulement, à condition que la conception et la documentation soient rigoureusement gérées. De plus, de nombreux accessoires non invasifs à faible risque classés en classe 1 ne nécessitent pas de notification préalable à la mise sur le marché, ce qui permet une commercialisation plus rapide.
Appareils de classe 2
Les dispositifs de classe 2, qui représentent environ 43 % des dispositifs médicaux aux États-Unis, nécessitent généralement une autorisation 510(k) démontrant une équivalence substantielle avec un dispositif de référence légalement commercialisé.
Ce processus implique généralement une période d'examen de 3 à 6 mois par la FDA, qui peut être prolongée si des informations complémentaires sont nécessaires. Les lentilles de contact et les cathéters, par exemple, sont des dispositifs de classe 2 et doivent démontrer leur innocuité, leur efficacité et un étiquetage conforme.
Le développement des dispositifs de classe 2 nécessite souvent des tests plus approfondis, notamment si le dispositif intègre une convivialité améliorée ou des fonctionnalités nouvelles.
Appareils de classe 3
Les dispositifs de classe 3 représentent la catégorie de risque la plus élevée et nécessitent généralement une autorisation de mise sur le marché (PMA), y compris des essais cliniques approfondis pour recueillir des données sur la sécurité et l'efficacité.
Ces dispositifs, tels que les défibrillateurs implantables et les prothèses valvulaires cardiaques, sont généralement ceux dont le développement prend le plus de temps, la procédure d'examen par la FDA pouvant à elle seule dépasser huit mois. Les dispositifs de classe 3 sont moins nombreux (environ 10 % des dispositifs), mais nécessitent l'investissement le plus important en termes de temps et de ressources.
Les retards dans les essais cliniques peuvent entraîner des revers importants, remettant souvent à zéro l'ensemble du processus si les essais ne répondent pas aux normes réglementaires en matière de sécurité et d'efficacité.
Quels sont les défis les plus courants dans le développement des dispositifs médicaux ?
Le développement de dispositifs médicaux est un processus complexe, semé d'embûches susceptibles d'affecter l'efficacité et le résultat d'un projet. Voici quelques-unes des difficultés les plus courantes, ainsi que des stratégies pour les surmonter :
- Comprendre les besoins des utilisateursUn décalage entre les besoins des utilisateurs et les attentes des utilisateurs peut considérablement retarder le développement. Pour y remédier, il est essentiel de mener des entretiens approfondis avec les parties prenantes, d'utiliser des simulations et de modéliser l'interface utilisateur dès les premières étapes de la conception afin de garantir une compréhension et une adhésion mutuelles.
- Équipes en sous-effectifLes petites équipes peuvent avoir du mal à maintenir une documentation à jour ou à assurer efficacement tous les rôles nécessaires. Externaliser les tâches spécialisées auprès de partenaires qualifiés permet d'alléger la charge de travail et de se concentrer davantage sur les tâches de développement essentielles.
- Manque d'expertiseUn obstacle fréquent réside dans une connaissance insuffisante de la réglementation, notamment celle de la FDA, ce qui entraîne des refus répétés. Faire appel à des experts en réglementation peut simplifier les procédures et réduire les retards coûteux.
- Naviguer dans les réglementations de la FDALa complexité des exigences réglementaires s'accroît lorsqu'on cible plusieurs marchés, comme les États-Unis et l'Union européenne. Il est donc essentiel d'élaborer des stratégies de conformité parallèles, adaptées aux exigences spécifiques de chaque organisme de réglementation, afin d'éviter tout obstacle.
- Lacunes dans la documentationDes lacunes dans la mise en place de contrôles de conception rigoureux peuvent engendrer des confusions lors des phases de vérification et de validation, allongeant les délais et faisant exploser les budgets. Il est donc essentiel de mettre en œuvre dès le départ des pratiques de documentation exhaustives afin de garantir un processus d'examen fluide par les autorités réglementaires.
- Contraintes de financementLes contraintes financières peuvent limiter la qualité ou la rapidité de la R&D. Il est donc essentiel d'établir des prévisions de coûts précises et d'envisager un financement échelonné afin de maîtriser les dépenses tout au long du cycle de développement.
- Les avancées technologiquesAvec les progrès rapides des technologies comme l'IA et l'IoT, il est crucial de rester proactif dans les stratégies de conformité afin de garder une longueur d'avance sur les mises à jour réglementaires.
- Entrée sur le marché mondialLors de la planification de l'accès au marché mondial, assurez-vous que votre plan de développement comprenne des stratégies permettant de respecter les normes réglementaires diverses et souvent strictes des différentes régions.
Quelles sont les approches alternatives au développement traditionnel des dispositifs médicaux ?
Explorer des approches alternatives au développement traditionnel des dispositifs médicaux peut considérablement améliorer l'innovation et l'efficacité. Voici quelques modèles à considérer :
- Développement incrémental ou agileAdopter des améliorations itératives permet de raccourcir les cycles de rétroaction, ce qui permet des ajustements plus rapides basés sur les véritables retours des utilisateurs.
- Partenariat avec des établissements universitaires ou des consortiums de rechercheCollaborer avec ces entités peut donner accès à des tests spécialisés ou à des études pilotes, ce qui peut s'avérer crucial pour les premières étapes du développement.
- Plateformes d'innovation ouverte et hackathons: These collaborative forums enable teams to explore ideas, gather diverse perspectives, and accelerate the development process through rapid prototyping medical device solutions before finalizing the design.
- Étude de faisabilité étendue ou approche de « phase 0 »Se concentrer intensivement sur les besoins des utilisateurs avant les contrôles de conception formels peut aider à affiner le produit en fonction des exigences précises du marché.
- Fabrication interne à l'échelle piloteCela permet de confirmer la viabilité du produit avant d'entreprendre des investissements à grande échelle.
- Prototypage Virtuel et SimulationL’utilisation de ces technologies peut réduire les coûts associés aux essais physiques lors des premières phases de développement.
Conclusion
Notre discussion sur le développement des dispositifs médicaux touche à sa fin. Vous avez manifestement retenu plusieurs points essentiels qui amélioreront la vie des personnes que nous servons. N'oubliez pas l'importance cruciale d'une gestion rigoureuse des risques et de la mise en œuvre d'un système de gestion de la qualité performant. Ces éléments garantissent que vos produits répondent non seulement aux normes de qualité, mais sont également conformes à la réglementation.
Il est également essentiel de se tenir au courant des avancées technologiques et des mises à jour réglementaires, telles que celles de la norme ISO 13485 ou du règlement européen relatif aux dispositifs médicaux (MDR). Ces changements nous permettent de maintenir la compétitivité et la conformité de nos produits.
À l'avenir, les technologies émergentes telles que l'intelligence artificielle transformeront la conception des dispositifs médicaux, ce qui nécessitera de nouvelles approches et une collaboration accrue. En travaillant ensemble – cliniciens, ingénieurs et experts en réglementation – nous continuerons d'innover et d'améliorer la prise en charge des patients.
Questions fréquemment posées
1. Quel diplôme faut-il pour concevoir des dispositifs médicaux ?
Pour concevoir des dispositifs médicaux, un diplôme de licence en génie biomédical, en génie mécanique ou dans un domaine connexe est généralement requis. Cette formation vous apporte les principes fondamentaux de l'ingénierie et une compréhension des sciences biologiques, indispensables à la création de dispositifs médicaux efficaces. La maîtrise de normes telles que l'ISO 13485, qui définit les exigences relatives à un système de management de la qualité, et des réglementations de la FDA est essentielle. La compréhension de la gestion des risques, notamment de la norme ISO 14971, est un atout majeur pour les candidats capables de concevoir des dispositifs sûrs et efficaces.



